
注目ポイント
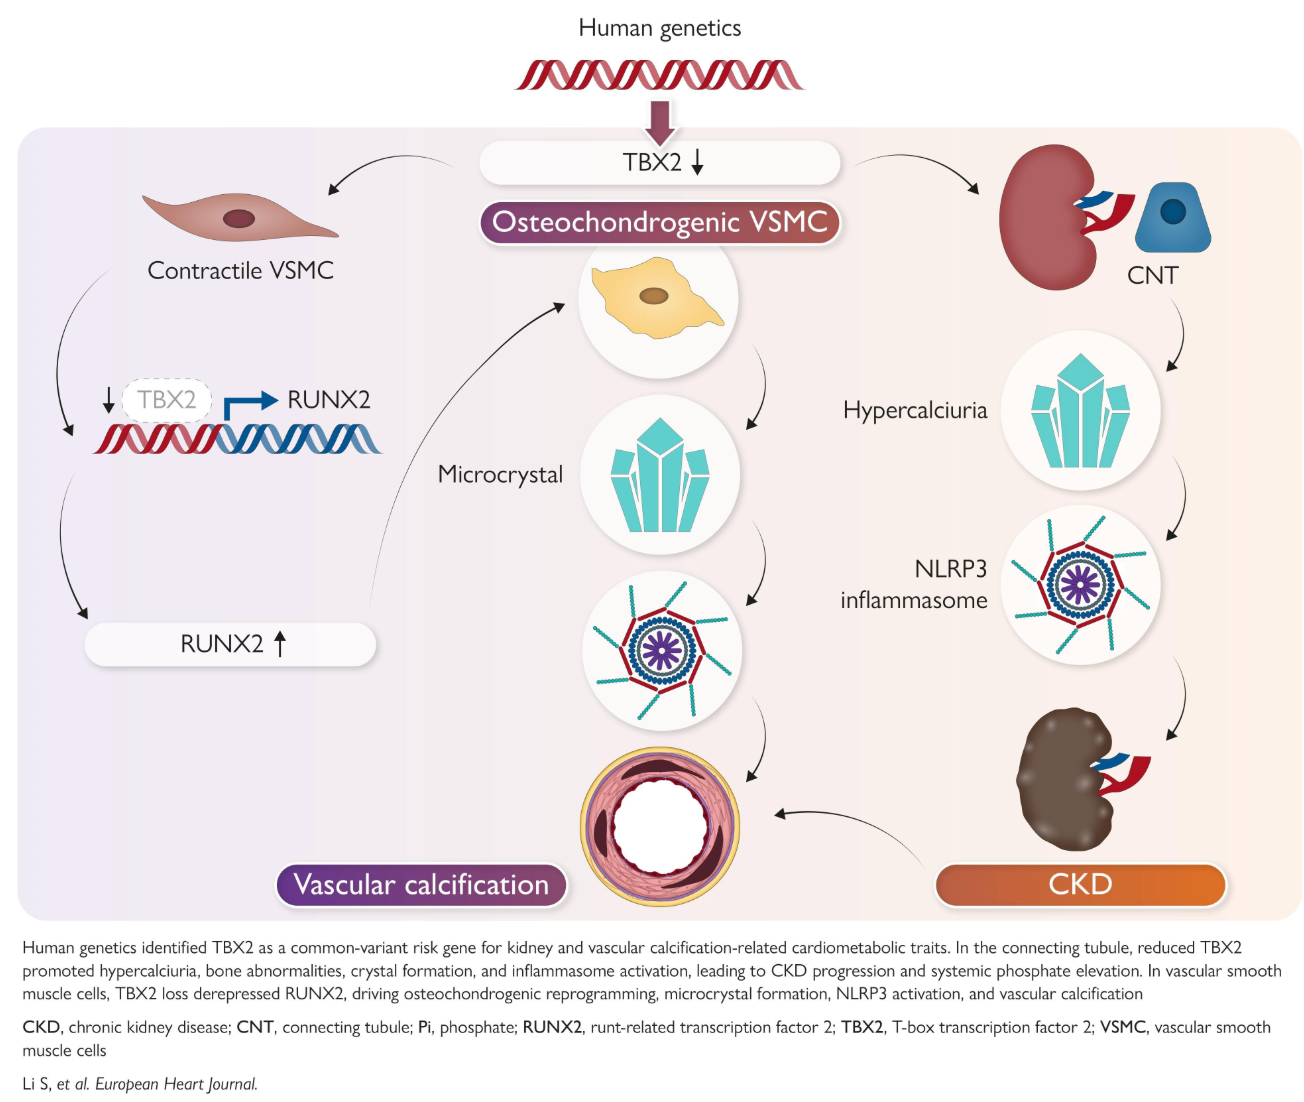
- TBX2は、血管平滑筋細胞(vascular smooth muscle cells, VSMCs)における重要な骨形成ドライバーであるRUNX2を抑制する転写抑制因子として機能する。
- 動物モデルにおけるTBX2の遺伝的欠損は、血管石灰化、腎障害、およびミネラル代謝異常の増悪をもたらし、慢性腎臓病(chronic kidney disease, CKD)の表現型を模倣する。
- TBX2喪失は、石灰化の微小結晶によって誘導されるNLRP3インフラマソーム活性化に対するVSMCsの感受性を高め、骨形成シグナルと無菌性炎症を結び付ける。
- TBX2機能の回復、またはRUNX2-NLRP3軸を標的とすることは、CKD患者の心血管リスクを軽減する有望な治療戦略となる。
研究背景:疾患負担と未充足の医療ニーズ
血管石灰化は、動脈壁における病的なミネラル沈着であり、特に慢性腎臓病(chronic kidney disease, CKD)患者において、心血管罹患および死亡を強く予測する。臨床的重要性にもかかわらず、血管石灰化を駆動する分子生物学的・遺伝学的機序はなお不十分にしか解明されていない。CKD患者ではリンおよびミネラル代謝異常により血管石灰化が加速し、動脈硬化、血行動態の障害、および心血管イベントのリスク増大を来す。既存治療は石灰化進行の抑制に限界があり、病態形成に関与する主要な制御経路の同定が急務であることを示している。本研究では、Liらが、CKDに伴う血管石灰化において、ミネラル恒常性の破綻、血管細胞の骨形成プログラムへの再分化、ならびに無菌性炎症を結び付ける転写制御因子の解明を目的とした。
研究デザインと方法
著者らは、統合的なmulti-omics解析と機能遺伝学的アプローチを用いた。まず、全ゲノム関連解析(genome-wide association studies, GWAS)およびphenome-wide association studiesに、expression quantitative trait loci(eQTL)解析とベイズ型共局在解析を組み合わせ、腎機能および石灰化関連の心代謝形質と遺伝学的に関連する遺伝子を同定した。ヒト腎組織および冠動脈組織由来の単一細胞RNAシーケンシング(single-cell RNA sequencing, scRNA-seq)とATAC-seqデータにより、細胞特異的な制御ネットワークとクロマチンアクセシビリティが明らかにされた。
クロマチン免疫沈降シーケンシング(chromatin immunoprecipitation sequencing, ChIP-seq)および血管平滑筋細胞(vascular smooth muscle cells, VSMCs)における転写プロファイリングにより、直接的な標的遺伝子と転写制御機構が評価された。
TBX2、RUNX2、NLRP3、CASP1、GSDMDを標的とした欠失を有する遺伝子改変マウスモデルを用いて、in vivoにおける血管石灰化、腎病理、ミネラル代謝、および炎症への機能的影響が検討された。これらのモデルから単離した一次VSMCsを用い、骨軟骨系分化およびインフラマソーム活性化に焦点を当てた機序的in vitro研究が行われた。
主な知見
遺伝学的・発現解析によりTBX2が中枢制御因子であることが示された
GWASにより、TBX2は腎機能と石灰化関連形質に共通する遺伝学的座位として同定された。共局在解析とeQTLデータは、血管および腎細胞におけるTBX2発現が疾患重症度と逆相関することを示した。
TBX2欠損はCKD関連血管石灰化を増悪させる
TBX2欠損マウスでは、CKDに伴うミネラル不均衡を模倣する高リン負荷下で血管石灰化が増加した。これらのマウスでは、高カルシウム尿症、骨脱灰、および腎障害も認められ、CKDの全身性表現型が再現された。in vitroでは、TBX2欠損VSMCsで石灰化および骨軟骨系分化が亢進し、骨関連マーカーの上昇として示された。
機序的知見:TBX2はRUNX2の転写抑制因子として働く
ChIP-seqにより、TBX2がRUNX2のプロモーター領域に直接結合することが明らかとなった。RUNX2は血管細胞における石灰化を促進することが知られる骨形成のマスター転写因子である。TBX2はRUNX2発現を抑制することで、VSMCsにおける骨形成シグナルを抑制していた。注目すべきことに、TBX2欠損VSMCsにおけるRUNX2の欠失は石灰化表現型を反転させ、RUNX2が重要な下流因子であることが確認された。
TBX2はNLRP3インフラマソームを介して骨形成シグナルと無菌性炎症を結び付ける
本研究では、TBX2欠損VSMCsが、骨形成分化の過程で形成される微小結晶によるNLRP3インフラマソーム活性化に対して過敏であることが明らかとなった。TBX2欠損マウスにおけるNLRP3、CASP1(caspase-1)、またはGSDMD(gasdermin D;pyroptosisの実行分子)の遺伝学的ノックアウトは、血管石灰化と腎障害を著明に軽減し、インフラマソームが病態形成において中核的役割を担うことを示した。
ヒトでの所見が臨床的意義を裏付けた
ヒト腎組織および血管サンプルの解析では、石灰化病変においてTBX2発現の低下が認められ、腎線維化の重症度とも逆相関していたことから、トランスレーショナルな意義が支持された。
専門家コメント
本研究は、ヒト遺伝学、エピゲノミクス、機能実験を統合し、CKD関連血管石灰化において、ミネラル代謝、骨形成遺伝子プログラム、および炎症機構を統合的に制御するマスター転写因子としてTBX2を同定した。TBX2がRUNX2を抑制するという知見は、病的な血管骨化に対する分子レベルのブレーキを示すものであり、NLRP3インフラマソームとの関連は、ミネラル結晶形成がいかに無菌性炎症と組織障害を駆動し得るかを示している。
これらの知見は新たな治療軸を提示する。すなわち、TBX2機能を増強するか、あるいはRUNX2-NLRP3経路を薬理学的に標的化することにより、血管石灰化を予防または可逆化できる可能性がある。これは、現時点で有効な治療選択肢が限られる、CKDという高リスク患者集団における心血管リスク低減に資する可能性がある。
限界としては、本研究がCKDモデルに重点を置いており、血管石灰化のあらゆる病因を完全には包含しない可能性があること、ならびにTBX2やインフラマソーム関連因子を治療標的とする妥当性を検証するためには臨床試験が必要であることが挙げられる。それでもなお、厳密で多層的なエビデンスは、説得力のある機序的枠組みと実行可能な標的を提示している。
結論
転写因子TBX2は、RUNX2依存的な骨形成分化を抑制し、NLRP3インフラマソームを介した無菌性炎症を調節することで、血管石灰化を抑える中心的制御因子として位置付けられる。TBX2欠損はCKD関連の血管および腎病変を増悪させる。TBX2-RUNX2-NLRP3軸を標的とすることは、CKD患者における血管石灰化に関連した心血管死亡率を低減するための革新的治療法として有望である。今後の研究では、TBX2活性を回復させる薬剤開発、または下流エフェクターを選択的に阻害する戦略に焦点を当て、臨床転帰の改善を目指すべきである。
研究資金およびClinicalTrials.gov
本研究は、おそらくLiら(2026)の原著論文に詳細が記載された研究助成により支援されたと考えられる。現時点で、これらの知見に直接関連する登録臨床試験は存在しない。したがって、この経路から生じる治療介入を評価するためには、さらなるトランスレーショナル研究および臨床試験が必要である。
参考文献
1. Li S, Liu H, Lee S, Ha E, Dumoulin B, Palmer MB, Miller CL, Damrauer SM, Malhotra R, Susztak K. Transcription factor TBX2 is a key regulator of vascular calcification. Eur Heart J. 2026 Oct 6; PMID: 42834001.
Additional contextual references:
2. Lanzer P, Boehm M, Sorribas V, et al. Medial vascular calcification revisited: review and perspectives. Eur Heart J. 2014;35(23):1515–1525.
3. Shanahan CM, Crouthamel MH, Kapustin A, Giachelli CM. Arterial calcification in chronic kidney disease: key roles for calcium and phosphate. Circ Res. 2011;109(6):697–711.
4. Libes P, Yang H, Viegas CG, et al. The NLRP3 inflammasome as a therapeutic target in vascular calcification. Front Immunol. 2020;11:590755.