
Điểm nổi bật
- Xác định biến thể MYBPC3 c.2308+227G>A nằm sâu trong intron ở các bệnh nhân bệnh cơ tim phì đại (Hypertrophic Cardiomyopathy, HCM) âm tính kiểu gen.
- Biến thể này khuếch đại các hiện tượng missplicing mRNA tự nhiên thông qua các vị trí ghép nối cryptic, mà không làm thay đổi các motif ghép nối kinh điển.
- Bằng chứng cho thấy đồng phân ly mạnh và độ thâm nhập kiểu hình cao đối với HCM lâm sàng trong một đoàn hệ lớn.
- Phát hiện một haplotype người sáng lập cổ xưa giải thích việc phát hiện lặp lại biến thể này và mở rộng hiểu biết về cơ chế di truyền của HCM.
Bối cảnh nghiên cứu
Bệnh cơ tim phì đại (Hypertrophic Cardiomyopathy, HCM) là một bệnh tim di truyền phổ biến, đặc trưng bởi tình trạng phì đại thất trái không rõ nguyên nhân, thường liên quan đến các biến thể gây bệnh trong các gen sarcomere, đặc biệt là MYBPC3. Xét nghiệm di truyền truyền thống ưu tiên các biến thể tại vị trí ghép nối gần các trình tự kinh điển, làm thay đổi quá trình ghép nối pre-mRNA, một cơ chế đã biết gây HCM thông qua xử lý bản phiên mã bất thường và tạo ra các sản phẩm protein bị cắt cụt. Tuy nhiên, vẫn còn một nhóm bệnh nhân âm tính kiểu gen, gợi ý sự tồn tại của các biến thể làm thay đổi ghép nối khó phát hiện, đặc biệt là các biến thể nằm sâu trong intron. Những biến thể này thường thoát khỏi các công cụ dự đoán in silico thông thường do tác động tinh tế lên điều hòa ghép nối hơn là lên các motif ghép nối thiết yếu. Làm rõ các yếu tố này có ý nghĩa then chốt đối với việc cải thiện chẩn đoán di truyền, phân tầng nguy cơ và hiểu cơ chế sinh bệnh của HCM.
Thiết kế nghiên cứu
Nghiên cứu này được tiến hành tại Salamanca, Tây Ban Nha, nhắm đến một đoàn hệ bệnh nhân HCM âm tính kiểu gen sau khi sàng lọc di truyền tiêu chuẩn trước đó. Kỹ thuật giải trình tự song song quy mô lớn đã xác định một biến thể MYBPC3 c.2308+227G>A nằm sâu trong intron, chưa từng được báo cáo trước đây. Dự đoán bằng máy tính qua SpliceAI ban đầu cho thấy ảnh hưởng tối thiểu (Δ score 0,03), do đó nghiên cứu tiến hành đánh giá chức năng và lâm sàng toàn diện. Nghiên cứu bao gồm xét nghiệm di truyền chi tiết, các thử nghiệm ghép nối từ máu và mô tim của bệnh nhân, đánh giá lâm sàng bao gồm phân tích độ thâm nhập, nghiên cứu phân ly gia đình trên 27 gia đình, và tái dựng haplotype nhằm suy luận hiệu ứng người sáng lập và góc nhìn di truyền quần thể.
Kết quả chính
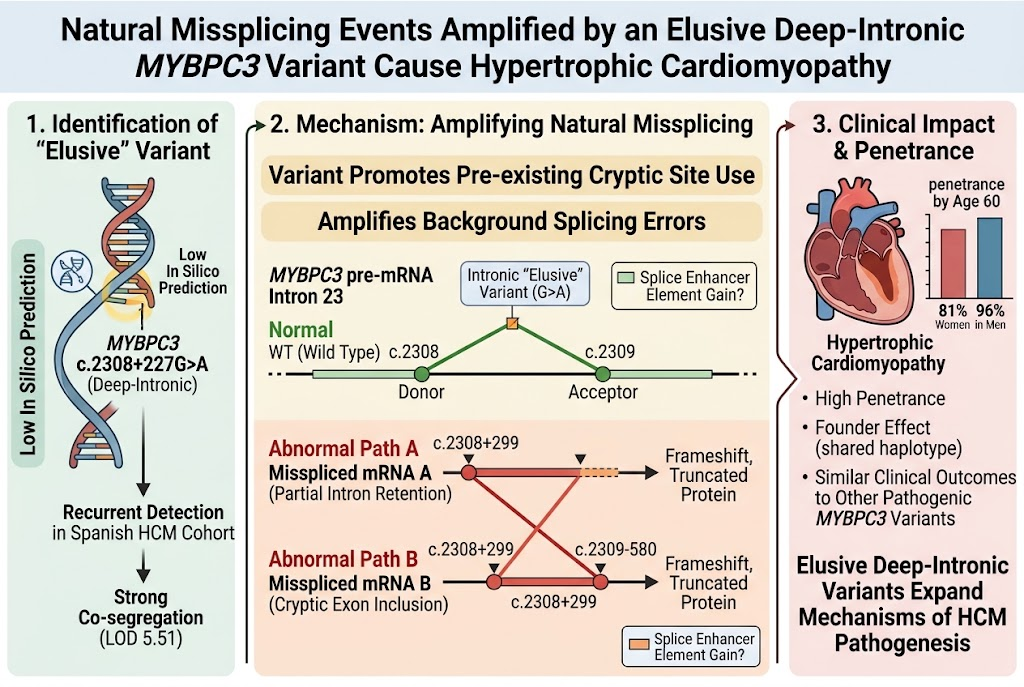
Tần suất biến thể và độ thâm nhập lâm sàng: Trong số 35 proband không có quan hệ họ hàng được xác định mang biến thể c.2308+227G>A, thêm 46 thân nhân được xét nghiệm, xác nhận tổng cộng 81 người mang biến thể. Trong số này, 69% đáp ứng tiêu chuẩn chẩn đoán HCM lâm sàng, với ưu thế ở nam giới (66%) và tuổi chẩn đoán trung bình là 53 tuổi. Độ thâm nhập tích lũy đến 60 tuổi rất cao—81% ở nữ và 96% ở nam—cho thấy biểu hiện bệnh mạnh mẽ liên quan đến biến thể này.
Đồng phân ly và kết cục lâm sàng: Điểm LOD (logarithm of the odds) gộp là 5,51 trên 20 nhánh gia đình có thông tin đã xác lập sự đồng phân ly mạnh giữa biến thể và kiểu hình HCM. So sánh lâm sàng theo dõi dọc cho thấy không có khác biệt có ý nghĩa về tỷ lệ suy tim, loạn nhịp tim bao gồm rung nhĩ, hoặc tử vong giữa những người mang c.2308+227G>A và những người mang các biến thể MYBPC3 đã biết là gây bệnh, nhấn mạnh ý nghĩa lâm sàng của biến thể này.
Hiểu biết về cơ chế ghép nối: Các thử nghiệm ghép nối chức năng cho thấy biến thể c.2308+227G>A làm rối loạn xử lý pre-mRNA bình thường bằng cách thúc đẩy sử dụng các vị trí ghép nối donor (c.2308+299) và acceptor (c.2309-580) cryptic vốn có sẵn trước đó. Kết quả là tạo ra hai bản phiên mã mRNA bất thường—đặc trưng bởi sự giữ lại một phần intron và sự chèn exon cryptic—dẫn đến các protein bị cắt cụt sớm. Đáng chú ý, các vị trí ghép nối cryptic này đại diện cho các sự kiện missplicing tự nhiên chủ yếu trong intron 23 và thuộc nhóm thường gặp nhất trong toàn bộ mRNA MYBPC3, theo phân tích trên kho lưu trữ giải trình tự RNA rộng lớn (SpliceVault). Thay vì tạo ra các motif ghép nối thiết yếu mới, biến thể dường như giành được các yếu tố tăng cường điều hòa ghép nối, làm khuếch đại nền missplicing tự nhiên này.
Khía cạnh di truyền và quần thể: Tái dựng haplotype cho thấy nền tảng di truyền chung giữa các cá thể mang biến thể, phù hợp với một hiệu ứng người sáng lập cổ xưa thúc đẩy việc phát hiện lặp lại trong quần thể này. Phát hiện này cung cấp cái nhìn về nguồn gốc địa lý và tổ tiên của biến thể sâu trong intron có tính gây bệnh này, vốn trước đây không được phát hiện do cơ chế cryptic và vị trí nằm xa trong intron.
Bình luận chuyên gia
Nghiên cứu của Gallego-Delgado và cộng sự đã tiến thêm đáng kể hiểu biết của chúng ta về cách các biến thể nằm sâu trong intron có thể làm rối loạn chức năng gen thông qua điều biến tinh vi động học ghép nối tự nhiên, thay vì phá vỡ rõ rệt các vị trí ghép nối kinh điển. Điều này thách thức các mô hình dự đoán hiện nay vốn phụ thuộc nhiều vào motif ghép nối kinh điển và nhấn mạnh tầm quan trọng của nền missplicing trong diễn giải biến thể lâm sàng. Bằng chứng về một đột biến người sáng lập làm khuếch đại ghép nối cryptic tự nhiên cho thấy tính phức tạp của mối tương quan kiểu gen–kiểu hình MYBPC3 trong HCM.
Về mặt lâm sàng, việc đưa các biến thể khó phát hiện làm thay đổi ghép nối như vậy vào các panel xét nghiệm di truyền có thể làm giảm đáng kể số chẩn đoán âm tính kiểu gen, qua đó hỗ trợ tư vấn di truyền và quản lý bệnh nhân chính xác hơn. Sự tích hợp chặt chẽ giữa giải trình tự, các thử nghiệm chức năng và dữ liệu lâm sàng gia đình trong nghiên cứu này là một ví dụ điển hình về thực hành tốt nhất trong đánh giá tính gây bệnh của biến thể. Tuy nhiên, vẫn có những hạn chế, bao gồm sự khác nhau của các thử nghiệm ghép nối giữa các mô và các yếu tố điều biến chưa được đo lường có thể ảnh hưởng đến độ thâm nhập. Các nghiên cứu tiếp theo nên khảo sát những hướng điều trị nhắm vào điều hòa ghép nối để hiệu chỉnh các bất thường đặc hiệu này.
Kết luận
Biến thể MYBPC3 c.2308+227G>A nằm sâu trong intron là một đột biến gây bệnh làm thay đổi ghép nối, gây ra bệnh cơ tim phì đại bằng cách khuếch đại các sự kiện missplicing nội tại thông qua các vị trí ghép nối cryptic đã tồn tại từ trước. Làm sáng tỏ này mở rộng các cơ chế phân tử nền tảng của HCM liên quan đến MYBPC3 vượt ra ngoài sự phá vỡ các vị trí ghép nối kinh điển, đồng thời nhấn mạnh vai trò của biến thiên ghép nối tự nhiên trong biểu hiện bệnh. Việc tích hợp các biến thể nằm sâu trong intron vào thuật toán chẩn đoán sẽ cải thiện tỷ lệ chẩn đoán di truyền và cung cấp thông tin cho tiên lượng cũng như chiến lược điều trị cho bệnh nhân. Việc nhận diện các haplotype người sáng lập cổ xưa cũng góp phần định hướng sàng lọc quần thể và truy nguyên nguồn gốc biến thể. Tóm lại, những phát hiện này nhấn mạnh sự cần thiết của phân tích ghép nối toàn diện trong việc giải quyết các trường hợp HCM âm tính kiểu gen.
Quỹ tài trợ và ClinicalTrials.gov
Nghiên cứu được hỗ trợ bởi các khoản tài trợ nghiên cứu của cơ sở và được tiến hành theo các quy trình đạo đức đã được phê duyệt tại các trung tâm y tế ở Salamanca, Tây Ban Nha. Không ghi nhận đăng ký thử nghiệm lâm sàng cụ thể.
Tài liệu tham khảo
- Gallego-Delgado M, et al. Natural Missplicing Events Amplified by an Elusive Deep-Intronic MYBPC3 Variant Cause Hypertrophic Cardiomyopathy. Circulation. 15 Sep 2026; PMID: 42741831.
- Andrés AM, et al. Splicing mechanisms and deep intronic variants in cardiomyopathy. J Mol Cell Cardiol. 2021;157:17-29.
- Kong S, et al. Advances in MYBPC3 variant interpretation and hypertrophic cardiomyopathy diagnosis. Nat Rev Cardiol. 2023;20(4):246-259.
- Blandin AF, et al. SpliceVault: A comprehensive database of splice isoforms and cryptic splicing sites. Nucleic Acids Res. 2024;52(D1):D1024-D1033.
