
亮点
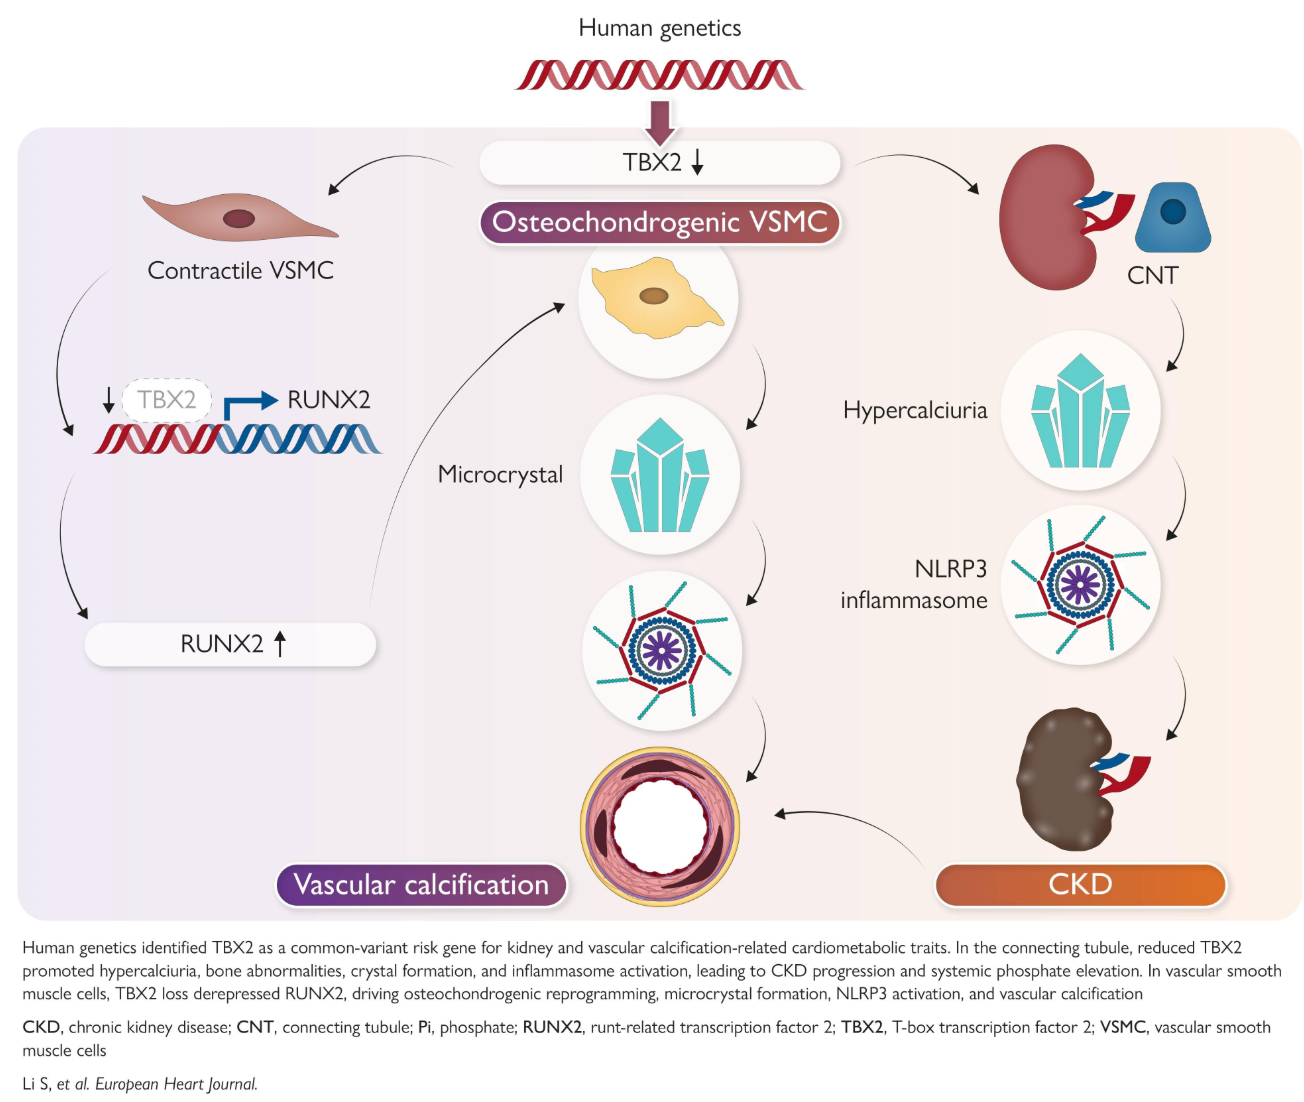
- TBX2作为一种转录抑制因子,可通过抑制血管平滑肌细胞(vascular smooth muscle cells, VSMCs)中的关键成骨驱动因子RUNX2,从而发挥抑制作用。
- 动物模型中TBX2的遗传缺失会导致血管钙化、肾损伤和矿物质代谢紊乱进一步加重,呈现出与慢性肾脏病(chronic kidney disease, CKD)相似的表型。
- TBX2缺失会使VSMCs对由钙化微晶触发的NLRP3炎性小体激活更加敏感,从而将成骨信号传导与无菌性炎症联系起来。
- 恢复TBX2功能或靶向RUNX2-NLRP3轴,可能成为减轻CKD患者心血管风险的有前景治疗策略。
研究背景:疾病负担与未满足的临床需求
血管钙化是指动脉壁发生病理性矿物质沉积的过程,可显著预测心血管发病率和死亡率,尤其常见于慢性肾脏病(CKD)患者。尽管其临床意义重大,但驱动血管钙化的分子和遗传机制仍未完全阐明。由于磷和矿物质代谢紊乱,CKD患者更易发生加速性血管钙化,进而导致动脉僵硬、血流动力学受损以及心血管事件风险增加。现有治疗对阻断钙化进展的疗效有限,因此亟需识别参与疾病发生发展的关键调控通路。Li等本研究旨在阐明连接矿物质失衡、血管细胞成骨样重编程以及无菌性炎症的转录调控因子,以解释CKD相关血管钙化的机制。
研究设计与方法
作者采用了整合性的多组学与功能遗传学研究策略。首先,结合全基因组关联研究(genome-wide association studies, GWAS)和表型组关联研究(phenome-wide association studies, PheWAS),并联合表达数量性状位点(expression quantitative trait loci, eQTL)分析及贝叶斯共定位分析,筛选出与肾功能和钙化相关心代谢性状具有遗传关联的基因。来自人体肾组织和冠状动脉组织的单细胞RNA测序(single-cell RNA sequencing, scRNA-seq)和ATAC-seq数据用于界定细胞特异性调控网络和染色质可及性。
染色质免疫沉淀测序(chromatin immunoprecipitation sequencing, ChIP-seq)及血管平滑肌细胞(VSMCs)中的转录谱分析用于评估直接靶基因及转录调控机制。
研究还使用了针对TBX2、RUNX2、NLRP3、CASP1和GSDMD定向缺失的遗传小鼠模型,以评估其在体内对血管钙化、肾脏病理、矿物质代谢和炎症的功能后果。来源于这些模型的原代VSMCs则用于机制性体外研究,重点关注成骨/成软骨分化和炎性小体激活。
主要结果
遗传学与表达证据提示TBX2是核心调控因子
全基因组关联研究提示TBX2是一个同时与肾功能和钙化相关性状有关的共享遗传位点。共定位分析和eQTL数据表明,血管及肾脏细胞中TBX2的表达水平与疾病严重程度呈负相关。
TBX2缺乏会加重CKD相关血管钙化
在磷负荷应激条件下,TBX2缺失小鼠出现更严重的血管钙化,该状态模拟了CKD相关的矿物质失衡。这些小鼠还表现出高钙尿、骨脱矿和肾损伤,重现了CKD的全身性表现。体外实验显示,TBX2缺失的VSMCs钙化和成骨/成软骨分化增强,骨相关标志物上调可证实这一点。
机制解析:TBX2作为RUNX2的转录抑制因子
ChIP-seq显示,TBX2可直接结合RUNX2启动子区域。RUNX2是已知可促进血管细胞钙化的主导性成骨转录因子。TBX2通过抑制RUNX2表达,从而限制VSMCs中的成骨信号传导。值得注意的是,在TBX2缺失的VSMCs中删除RUNX2后,钙化表型被逆转,证实RUNX2在下游具有关键作用。
TBX2通过NLRP3炎性小体将成骨信号与无菌性炎症相连接
研究发现,TBX2缺失的VSMCs对成骨分化过程中形成的微晶所诱导的NLRP3炎性小体激活高度敏感。在TBX2缺失小鼠中,进一步敲除NLRP3、CASP1(caspase-1)或GSDMD(gasdermin D,焦亡执行蛋白)可显著减轻血管钙化和肾损伤,表明炎性小体在疾病病理过程中具有关键作用。
人类样本相关性结果证实其临床意义
对人体肾脏和血管样本的分析显示,钙化病灶中TBX2表达降低,且其与肾纤维化严重程度呈负相关,支持其转化医学相关性。
专家点评
这项系统性研究整合了人类遗传学、表观基因组学和功能实验,揭示TBX2是一个主导性转录调控因子,可协调CKD相关血管钙化中的矿物质代谢、成骨基因程序和炎症机制。研究证明TBX2对RUNX2的抑制作用,为病理性血管骨化提供了分子“刹车”;而其与NLRP3炎性小体的联系,则提示矿物质微晶形成如何驱动无菌性炎症和组织损伤。
这些发现提出了一条新的治疗轴:增强TBX2功能,或药物性靶向RUNX2-NLRP3通路,可能有助于预防或逆转血管钙化。血管钙化是CKD患者心血管风险的重要来源,而这一人群当前可用治疗手段有限,临床需求迫切。
研究局限性包括:本研究主要聚焦于CKD模型,可能无法完全涵盖血管钙化的全部病因;同时,仍需临床试验验证针对TBX2或炎性小体组分的治疗价值。尽管如此,该研究提供了严谨而多层次的证据,建立了具有说服力的机制框架并提出了可操作靶点。
结论
转录因子TBX2被证实为血管钙化的重要核心调控因子,其通过抑制RUNX2驱动的成骨样分化并经由NLRP3炎性小体调节无菌性炎症,从而限制血管钙化进程。TBX2缺失会加重CKD相关的血管和肾脏病理损害。靶向TBX2-RUNX2-NLRP3轴有望为降低CKD患者血管钙化相关心血管死亡率提供创新治疗方案。未来研究应聚焦于药物开发策略,以恢复TBX2活性或选择性抑制下游效应分子,从而改善临床结局。
基金资助与ClinicalTrials.gov
本研究据推测得到了Li等人(2026年)原始发表中所列科研资助的支持。目前尚无与这些发现直接相关的已注册临床试验;仍需进一步开展转化研究和临床试验,以评估由该通路衍生的治疗干预措施。
参考文献
1. Li S, Liu H, Lee S, Ha E, Dumoulin B, Palmer MB, Miller CL, Damrauer SM, Malhotra R, Susztak K. Transcription factor TBX2 is a key regulator of vascular calcification. Eur Heart J. 2026 Oct 6; PMID: 42834001.
Additional contextual references:
2. Lanzer P, Boehm M, Sorribas V, et al. Medial vascular calcification revisited: review and perspectives. Eur Heart J. 2014;35(23):1515–1525.
3. Shanahan CM, Crouthamel MH, Kapustin A, Giachelli CM. Arterial calcification in chronic kidney disease: key roles for calcium and phosphate. Circ Res. 2011;109(6):697–711.
4. Libes P, Yang H, Viegas CG, et al. The NLRP3 inflammasome as a therapeutic target in vascular calcification. Front Immunol. 2020;11:590755.