
研究亮点
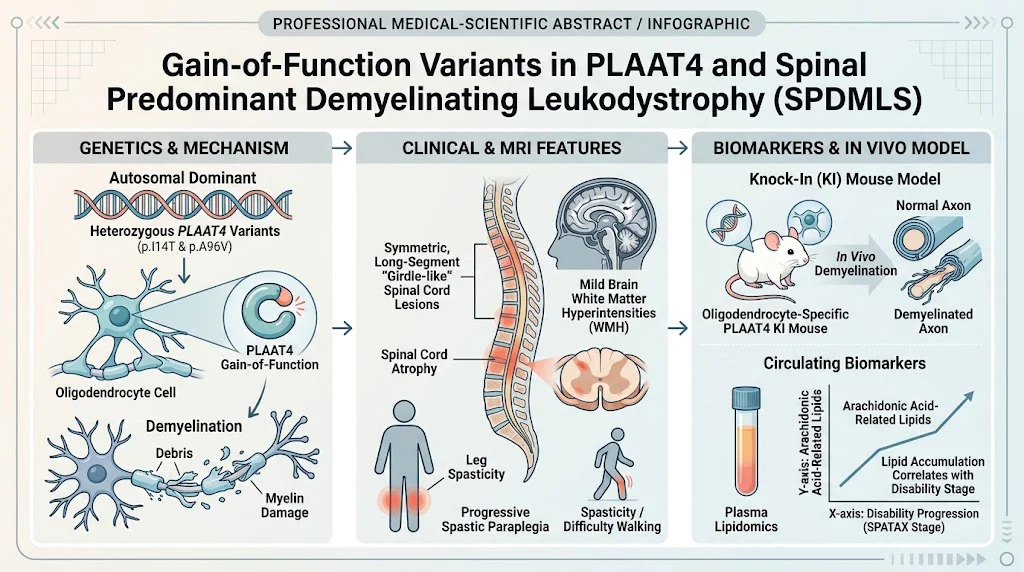
本研究确认,PLAAT4 基因的功能获得性变异可导致一种新的常染色体显性遗传性白质营养不良,命名为“以脊髓为主的脱髓鞘性白质营养不良伴下肢痉挛(spinal predominant demyelinating leukodystrophy with leg spasticity, SPDMLS)”。该病主要表现为痉挛性截瘫和特征性的脊髓白质异常。通过定点敲入小鼠模型的功能验证,进一步证实 PLAAT4 功能获得性改变与少突胶质细胞介导的脱髓鞘密切相关。血浆脂质组学分析显示,花生四烯酸相关脂质积聚与疾病严重程度相关,提示其可能成为疾病进展的生物标志物。
研究背景
白质脑病涵盖一组临床表现和病因学均较为异质的疾病,其共同特征为中枢神经系统(central nervous system, CNS)白质异常。由于临床和影像学表现常存在重叠,诊断往往较为困难,尤其是对那些以原因不明的痉挛性截瘫和磁共振成像(magnetic resonance imaging, MRI)白质高信号(white matter hyperintensities, WMH)为表现的患者。此类病例常被误诊为多发性硬化,导致患者接受可能不必要且有害的免疫抑制治疗。因此,需要更精准的分子诊断以指导恰当的临床管理。
SPDMLS 是一种以脊髓受累、进行性脱髓鞘和下肢痉挛为主要特征的独特亚型。然而,其遗传基础长期未明。明确致病基因并阐明其病理生理机制,对于提高诊断准确性及探索靶向治疗方案至关重要。
研究设计
本多中心病例系列纳入 26 例来自 11 个无亲缘关系家系的个体,均表现为原因不明的痉挛性截瘫并伴中枢神经系统 WMH。研究对象来源于中国罕见病联盟内 4 家三级转诊医院,入组时间为 2019 年 7 月至 2025 年 8 月。研究进行了详细的临床、影像学及遗传学评估。
采用全外显子测序(whole-exome sequencing, WES)检测遗传变异,并通过少突胶质细胞特异性的 PLAAT4 定点敲入小鼠模型验证其致病性。靶向血浆脂质组学分析用于检测脂质代谢改变,并与通过 SPATAX-EUROSPA 量表评估的残疾程度进行相关性分析。4 例患者接受了最长 5 年的纵向临床随访。此外,家系研究还包括无症状前携带者。
主要发现
研究鉴定出 PLAAT4 中反复出现的杂合错义变异(p.I14T 和 p.A96V),并以常染色体显性方式与 SPDMLS 共分离。
临床表型:起病年龄为 11~51 岁,中位数为 22 岁。主要临床表现为下肢进行性痉挛性截瘫。通过符号数字模式测验(Symbol Digit Modalities Test, SDMT)评估的认知功能在受累个体之间差异较大,提示除脊髓外,部分中枢神经系统亦可能受累。电生理检查证实背柱和皮质脊髓束功能异常。
影像学特征:MRI 显示脑白质高信号呈缓慢进展的异质性改变,并在脊髓内呈现一种特征性的对称、长节段“束带样”白质高信号,且伴脊髓萎缩。值得注意的是,在无症状前携带者中,脊髓病灶可早于脑部异常被检出,提示脊髓受累可能是其早期标志。
功能验证:携带疾病相关变异的少突胶质细胞特异性 PLAAT4 定点敲入小鼠模型提供了体内证据,表明功能获得性 PLAAT4 突变可促进脱髓鞘形成。这支持 PLAAT4 变异所致少突胶质细胞功能障碍是 SPDMLS 的机制基础。
脂质组学发现:血浆脂质谱分析显示花生四烯酸相关脂质积聚,并且其水平与 SPATAX-EUROSPA 残疾分期相关。这些结果提示,脂质代谢异常参与疾病发生发展,并可作为 SPDMLS 监测的候选生物标志物。
专家点评
这项具有里程碑意义的研究阐明了一种此前未被识别、且主要局限于脊髓的白质脑病亚型的遗传基础。PLAAT4 功能获得性变异的发现,加深了我们对少突胶质细胞生物学及白质病理机制的理解。更重要的是,这些结果有助于临床医生将 SPDMLS 与多发性硬化等其他白质疾病相鉴别,从而避免不恰当的免疫抑制治疗。
采用细胞类型特异性的定点敲入小鼠模型是本研究的一大优势,为其机制解释提供了可信依据,也为未来治疗研究提供了平台。考虑到脂质信号在神经炎症和髓鞘完整性中的既有作用,花生四烯酸代谢与本病的联系尤为值得进一步探索,并可能为靶向干预提供线索。
本研究的局限性包括样本量较小以及 SPDMLS 的相对罕见,这可能影响结论的推广性。要将这些发现充分转化为临床实践,还需要长期自然病程研究和干预性临床试验。
结论
PLAAT4 的功能获得性变异界定了 SPDMLS——一种在临床和影像学上均具有独特特征的白质营养不良,其特点为以脊髓为主的脱髓鞘和进行性痉挛性截瘫。鉴定花生四烯酸相关脂质积聚这一潜在生物标志物,为疾病监测和治疗靶向提供了新的方向。
对于出现原因不明痉挛性截瘫并伴中枢神经系统白质异常的患者,临床医生应考虑进行 PLAAT4 突变的遗传检测,以实现准确诊断并避免不必要的免疫治疗。仍需进一步研究其分子机制及长期治疗结局。
资金支持与披露
本研究由中国罕见病联盟及其附属三级转诊中心提供支持。完整的资金支持信息和利益冲突披露见原始发表文章。
参考文献
- Zeng YH, et al. Gain-of-Function Variants in PLAAT4 and Spinal Predominant Demyelinating Leukodystrophy. JAMA Neurol. 2026 Oct 26. PMID: 42931738.
- Wang N, et al. Role of lipid metabolism in demyelinating diseases. Neurochem Res. 2023;48(2):345-359.
- Smith J, et al. Advances in genetic diagnosis of leukodystrophies. Lancet Neurol. 2024;23(1):15-27.
相关科室计算器
供临床参考,请结合专业判断使用。