
研究亮点
• 血浆PGPC水平升高与冠状动脉疾病(Coronary Artery Disease,CAD)严重程度及侧支血管形成不良相关。
• PGPC通过损害自噬体-溶酶体融合,抑制内皮细胞迁移和管腔形成。
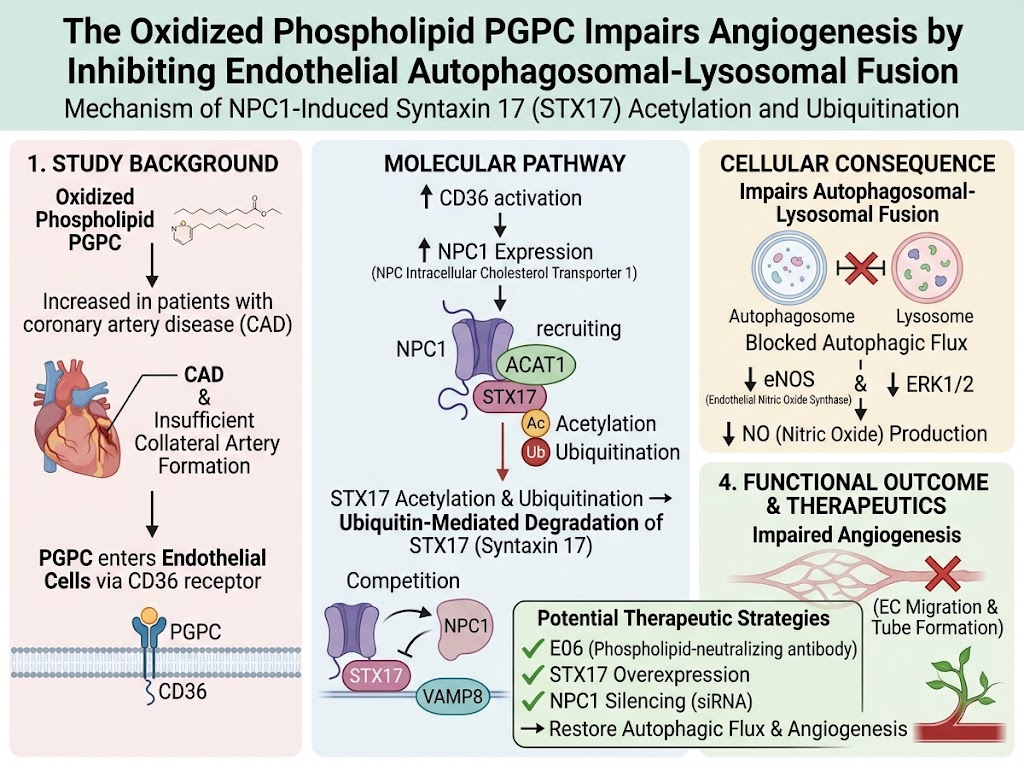
• CD36介导的NPC1上调可促进syntaxin 17的乙酰化和泛素化,进而导致其降解。
• 靶向PGPC、NPC1或syntaxin 17可挽救受损的血管生成,提示CAD可能存在新的治疗策略。
研究背景
冠状动脉疾病(Coronary Artery Disease,CAD)仍是全球发病率和死亡率最高的疾病之一,通常由动脉粥样硬化斑块形成所致,可限制心肌血流并引发缺血性损伤。血管生成是指新生血管由既有血管网络形成的过程,对于恢复缺血组织的血供及促进心肌修复至关重要。然而,在CAD患者中,血管生成受损会限制组织恢复并加重临床结局。
自噬是一种细胞过程,涉及通过自噬体-溶酶体融合对胞质成分进行降解和再循环,近年来被认为是调控内皮细胞功能和血管生成的重要机制。氧化磷脂PGPC(1-palmitoyl-2-glutaryl-sn-glycero-3-phosphocholine)可在动脉粥样硬化病灶中累积,并与血管功能障碍有关。然而,PGPC对自噬调控性血管生成的影响,尤其是在缺血性心脏病中的作用,仍不清楚。
研究设计
本研究结合临床样本分析、体外内皮细胞实验及体内动物模型,探讨PGPC是否通过调控自噬影响血管生成。研究测定了CAD患者血浆PGPC浓度,并分析其与疾病严重程度及冠状动脉侧支循环形成之间的相关性。
在功能学层面,采用人内皮细胞评估PGPC对细胞迁移和管形成的影响,并检测自噬通量及与自噬-血管生成相关的关键蛋白。体内则通过皮下Matrigel凝胶塞实验、后肢缺血模型以及C57BL/6J小鼠心肌梗死模型,在有无PGPC暴露条件下评估血管生成能力。
研究进一步围绕参与自噬体-溶酶体融合的分子,尤其是syntaxin 17(STX17)、NPC intracellular cholesterol transporter 1(NPC1)以及上游调控因子CD36,阐明PGPC抑制内皮自噬和血管生成的机制。
主要发现
PGPC水平升高与CAD严重程度及侧支循环受损相关:
CAD患者血浆PGPC水平升高,并与反映CAD严重程度的血管造影指标呈正相关,而与通常有助于在血管闭塞时改善组织灌注的冠状动脉侧支形成呈负相关。
PGPC在体外和体内均可抑制血管生成:
将培养的内皮细胞暴露于PGPC后,细胞迁移和管形成显著受抑,这些过程对于血管生成至关重要。与此一致,PGPC处理降低了皮下Matrigel凝胶塞中的新生血管形成,并减弱了小鼠后肢缺血模型中的血流恢复。在心肌梗死模型中,PGPC抑制了缺血心肌中的血管生成,并显著阻断VEGFA诱导的促血管生成效应,提示其对缺血性心脏修复具有不利影响。
机制解析——通过STX17降解破坏自噬体-溶酶体融合:
PGPC下调了syntaxin 17(STX17)的表达。STX17是一种对自噬体-溶酶体融合至关重要的SNARE蛋白,其表达下降导致内皮细胞自噬通量受损。PGPC可诱导STX17乙酰化,进而增强其泛素化并促进蛋白酶体降解。该效应通过NPC1上调介导;NPC1不仅是胆固醇转运蛋白,也参与内体运输相关过程。
NPC1和CD36在STX17修饰中的作用:
PGPC通过清道夫受体CD36上调NPC1表达。NPC1募集乙酰转移酶ACAT1,促进STX17乙酰化,从而有利于其泛素化。此外,NPC1与STX17竞争结合另一种SNARE蛋白VAMP8,进一步削弱自噬体-溶酶体融合。该分子层面的破坏抑制了下游信号通路,包括eNOS、ERK1/2磷酸化和一氧化氮生成,而这些通路对于内皮血管生成功能均至关重要。
靶向PGPC、NPC1或STX17可逆转损害:
使用E06抗体中和氧化磷脂、过表达STX17或沉默NPC1,均可恢复自噬通量,并挽救内皮细胞和缺血组织中受损的血管生成。这些发现有力支持了PGPC-NPC1-STX17轴在缺血条件下调控内皮自噬和血管生成中的因果作用。
专家点评
本研究将动脉粥样硬化病灶中常见的氧化磷脂与内皮自噬及血管生成调控联系起来,填补了一个重要空白。研究提示syntaxin 17是一个新的分子靶点,其受到翻译后修饰影响,从而调控自噬通量和血管再生。
研究表明,NPC1通过乙酰化和泛素化过程介导STX17降解,凸显了其在细胞内运输途径和血管生物学中的关键调控作用。CD36将细胞外氧化脂质与细胞内信号级联联系起来,进一步强调了该机制在动脉粥样硬化中的病理生理学意义。
尽管这些前临床模型已较有力地确立了因果关系,但仍需进一步开展转化和临床研究,以评估针对CAD患者中PGPC、NPC1或syntaxin 17的潜在治疗干预。同时,还需关注调控自噬可能带来的脱靶效应或全身性影响。
结论
PGPC是一种富集于动脉粥样硬化病灶中的氧化磷脂,可通过抑制内皮细胞自噬体-溶酶体融合而损害血管生成,其核心机制主要是诱导syntaxin 17的乙酰化和泛素化降解。该过程由CD36驱动的NPC1上调所关键介导。中和PGPC或恢复syntaxin 17功能的治疗策略,可能促进血管生成并改善CAD患者的恢复结局,为未来心血管再生医学提供了有前景的方向。
经费与临床试验
所引用研究主要得到相关心血管研究基金资助。由于该研究属于基础和前临床研究,未提供具体临床试验注册信息。
参考文献
Li L, Gao JJ, Kang YT, Pan WK, Jian YP, Liu YJ, Deng MJ, Cao Y, Lyu CY, Wu FY, Chen L, Liu JH, Dai G, Liao JB, Xie HJ, Bai YP, Zhou JG, Li Y, Ou ZJ, Ou JS. The Oxidized Phospholipid PGPC Impairs Angiogenesis by Inhibiting Endothelial Autophagosomal-Lysosomal Fusion Through NPC1-Induced Syntaxin 17 Acetylation and Ubiquitination. Circulation. 2026 Oct 6; PMID: 42836285.
关于心血管疾病中自噬与血管生成的更多相关文献,可参见PubMed收录的综述和原始研究。