
要点
- 巨核细胞中整合素 αIIbβ3 缺乏可导致血小板生成受损,即使巨核细胞分化正常也是如此。
- ITGB3 缺失或激活性突变均可减少原血小板形成,提示整合素在定量层面发挥作用,而不受突变类型影响。
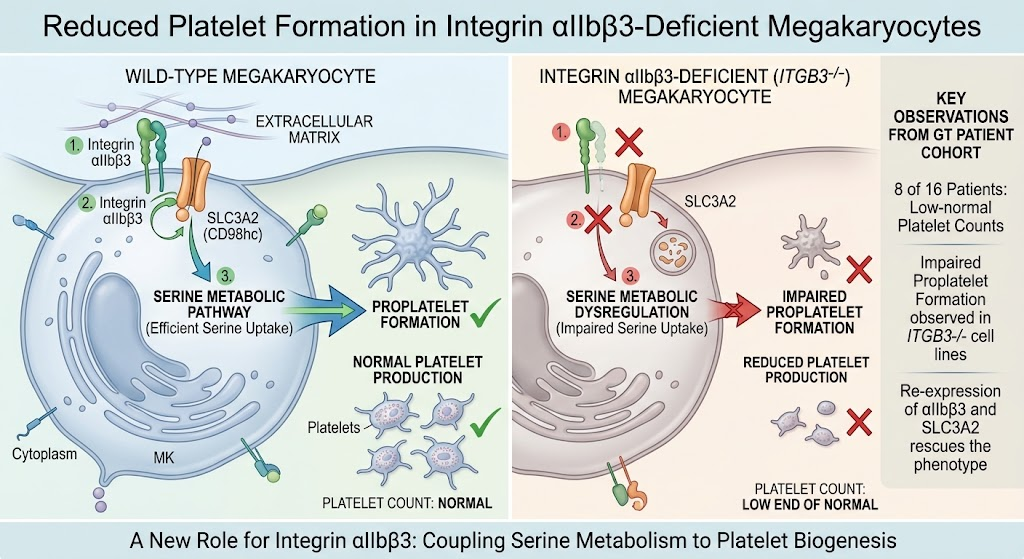
- 转录组和代谢组分析显示,整合素缺陷巨核细胞中丝氨酸代谢紊乱,并与氨基酸转运蛋白 CD98hc(SLC3A2)表达降低相关。
- 重新导入野生型 ITGB3 可恢复 αIIbβ3、CD98hc 表达、丝氨酸摄取及血小板形成,提示血小板生成过程中存在一种新的整合素介导的代谢调控通路。
背景
Glanzmann 血小板无力症(Glanzmann thrombasthenia,GT)是一种罕见的遗传性出血性疾病,其特征为由 ITGA2B 或 ITGB3 的隐性突变所致的血小板聚集功能缺陷;上述基因编码整合素 αIIbβ3。该整合素表达于血小板及其前体细胞巨核细胞(megakaryocytes,MKs)表面,对于除 ristocetin 外多种激动剂诱导的血小板聚集反应均至关重要。传统上,GT 患者被认为血小板计数正常;然而,ITGA2B 或 ITGB3 的常染色体显性激活性突变可导致巨大血小板减少症(macrothrombocytopenia),表现为血小板数量减少且体积增大。
近期临床观察提示,人们需要重新认识整合素 αIIbβ3 在血小板生成中的定量作用。在一组 16 例 GT 患者队列中,有一半患者的血小板计数处于正常范围下限,提示可能存在此前尚未充分表征的轻度血小板形成缺陷。
阐明整合素 αIIbβ3 影响血小板生成的分子机制,有助于进一步理解 GT 的发病生理,并识别可能适合治疗调节的代谢脆弱环节。
研究设计
本研究采用基因工程改造的永生化巨核细胞系(imMKCLs),构建了:1)ITGB3 敲除(ITGB3-/-),用于模拟失活性突变;2)激活性突变(ITGB3WT/D673_E713del),类似已知的功能获得性变异。
分析的主要终点包括巨核细胞分化、原血小板形成、不同模型系统中的血小板生成——包括静态悬浮培养、三维丝素骨髓构建体以及动态振荡培养——以及通过 PAC-1 抗体结合实验评估的血小板活化。
研究还对整合素缺陷巨核细胞进行了补充性的转录组和代谢组分析,以阐明基因表达及代谢通路的变化,重点关注氨基酸转运蛋白和丝氨酸代谢。通过重新表达野生型 ITGB3 的挽救实验评估缺陷是否可逆。
主要发现
1. 尽管巨核细胞分化正常,原血小板形成仍受损
在静态培养条件下,ITGB3-/- 和 ITGB3 激活性突变巨核细胞均可正常分化。然而,与野生型细胞相比,这些突变体的原血小板形成显著减少。该缺陷在静态培养、动态振荡培养及模拟生理条件的三维丝素骨髓环境中均一致存在。这些结果表明,整合素 αIIbβ3 在血小板生成中具有一种定量性的、非聚集相关的作用。
2. 功能性血小板缺陷反映基因型特征
由 ITGB3-/- 巨核细胞体外生成的血小板无法结合 PAC-1——该抗体可识别活化构象的 αIIbβ3——即使在凝血酶受体激活后亦然,从而证实其功能缺陷。相反,来自 ITGB3 激活性突变巨核细胞的血小板在未给予激动剂刺激时即可结合 PAC-1,这与患者中所见的构成性活化表型一致。
3. 丝氨酸代谢与氨基酸转运发生转录组和代谢组紊乱
整合分析发现,整合素 αIIbβ3 缺陷巨核细胞中的丝氨酸代谢通路显著受损。值得注意的是,SLC3A2(编码 CD98hc)——一种与 β3 整合素亚基存在物理相互作用的关键氨基酸转运蛋白复合体伴侣蛋白——表达显著下调。
流式细胞术证实,突变巨核细胞表面 CD98hc 表达下降。该降低与丝氨酸摄取减少相关,提示氨基酸转运缺陷可能构成限制血小板形成的代谢瓶颈。
4. 野生型 ITGB3 重新表达可挽救表型
在 ITGB3-/- 巨核细胞中重新表达功能性 ITGB3 后,αIIbβ3 整合素和 CD98hc 表达恢复正常,丝氨酸摄取恢复,并且原血小板形成效率得到挽救。这为整合素 αIIbβ3 在连接细胞外基质黏附、氨基酸转运及血小板生成所必需的代谢过程方面发挥关键调控作用提供了有力证据。
专家点评
本研究有力挑战了将整合素 αIIbβ3 仅视为血小板聚集受体的传统认识,揭示其通过代谢调控在血小板生成中发挥关键作用。CD98hc 的下调提示了一种分子机制:β3 亚基可调节氨基酸转运蛋白复合体,从而控制丝氨酸代谢。
鉴于丝氨酸对于核苷酸、脂质和蛋白质生物合成所必需的碳源作用,其摄取受损可能限制巨核细胞的功能性成熟及原血小板延伸。这一代谢层面的发现为治疗干预开辟了潜在方向,例如通过代谢补充改善 GT 及相关疾病中的血小板生成。
本研究的局限性包括使用永生化细胞系而非原代人巨核细胞,以及缺乏体内验证;后者可进一步增强其转化应用价值。此外,整合素信号传导、细胞骨架重塑与代谢之间的复杂相互作用仍有待更为深入的机制研究。
结论
Ramaekers 等人的研究将 Glanzmann 血小板无力症及相关整合素 αIIbβ3 缺陷的致病谱系从单纯的功能性聚集缺陷拓展至由丝氨酸代谢紊乱驱动的血小板生成受损。整合素 β3 与氨基酸转运蛋白 CD98hc 的直接相互作用,建立了一个对血小板生成至关重要的新型“整合素-代谢”轴。
这些发现具有重要临床意义,提示在 GT 患者中需要重新评估血小板计数,并为潜在的代谢挽救策略铺平道路。未来研究应致力于阐明其体内相关性,评估代谢治疗前景,并探讨这些机制是否同样适用于其他遗传性血小板减少症。
基金资助与临床试验
本研究由支持血液学和血小板生物学研究的科研基金资助。该项临床前研究未关联任何已注册的临床试验。
参考文献
1. Ramaekers K, Tran M, Lunghi M, et al. Reduced platelet formation associated with serine metabolic dysregulation in integrin αIIbβ3-deficient megakaryocytes. Blood. 2026;148(11):1466-1480. doi:10.1182/blood.2026012345
2. Nurden AT, Nurden P. Glanzmann thrombasthenia: an inherited platelet disorder. Hematology Am Soc Hematol Educ Program. 2006:159-165.
3. Balduini CL. Platelet disorders and thrombocytopenias. Haematologica. 2020;105(9):2150-2155.
4. Labarque V, Freson K. Serine metabolism and platelet disorders: emerging connections. Blood Rev. 2025;49:100933.
