
重点提示
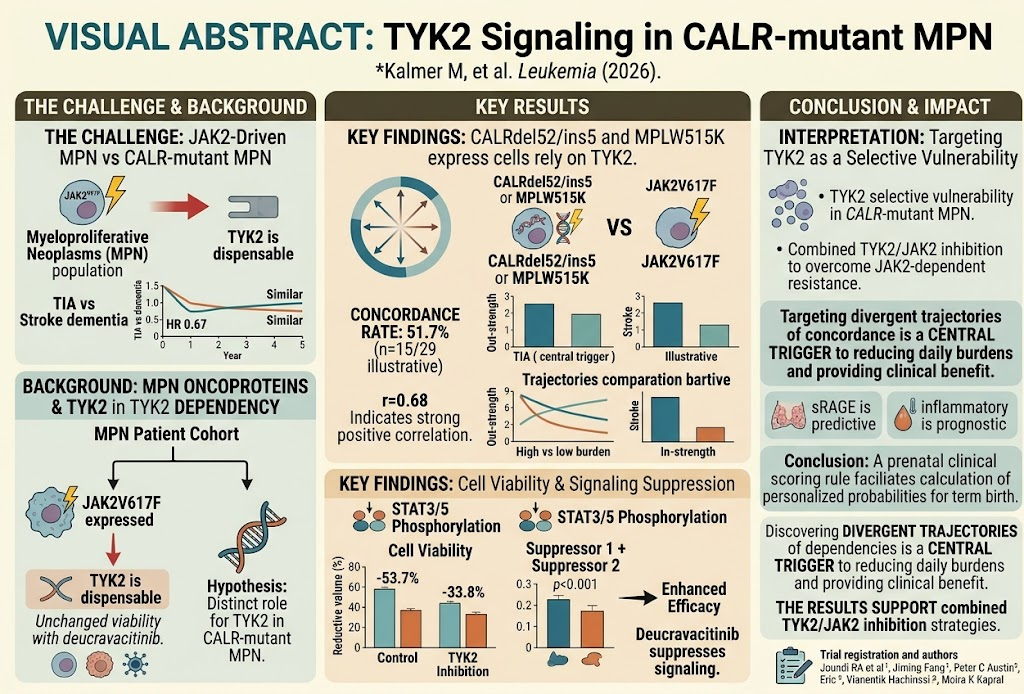
- 携带CALR突变的骨髓增殖性肿瘤(myeloproliferative neoplasms,MPNs)表现出TYK2信号通路的持续性激活,这与由JAK2V617F驱动且不依赖TYK2的MPNs不同。
- 选择性TYK2抑制剂deucravacitinib可降低CALR突变及MPL突变细胞的细胞活力和STAT3/5磷酸化水平,但对JAK2V617F突变细胞无明显作用。
- 联合抑制TYK2和JAK2可增强治疗效应,并克服与JAK2蛋白丰度差异相关的耐药性。
- 患者原代样本及患者来源iPSC模型证实,CALR突变型MPNs对TYK2信号通路具有选择性依赖性,为临床转化提供了支持。
研究背景
骨髓增殖性肿瘤(myeloproliferative neoplasms,MPNs)是一组血液系统恶性肿瘤,其特征为源自造血干细胞的髓系细胞克隆性增殖。主要致癌驱动因素包括JAK2V617F突变、钙网蛋白(calreticulin,CALR)突变形式,以及促血小板生成素受体(thrombopoietin receptor,TPOR/MPL)突变。真性红细胞增多症(polycythemia vera,PV)、原发性血小板增多症(essential thrombocythemia,ET)和原发性骨髓纤维化(primary myelofibrosis,PMF)等临床表型均可由这些突变导致,并最终汇聚于JAK/STAT信号轴的持续性激活。
当前治疗主要聚焦于JAK2抑制剂(如ruxolitinib、fedratinib),虽可改善症状控制,但往往不能根除恶性克隆或阻止疾病进展。值得注意的是,作为JAK家族成员的TYK2已被证实对JAK2V617F驱动的MPNs并非必需,这提示在其他MPN基因型,尤其是CALR突变相关疾病中,信号依赖性可能存在不同。围绕这一未满足的临床需求,有必要探索新的靶向治疗,以改善CALR突变型MPNs的预后。
研究设计
Kalmer等开展了一项综合性实验研究,结合细胞模型、结构与生物物理学分析以及患者来源样本,阐明TYK2在CALR突变驱动的MPNs中的作用。主要方法包括:
- 构建表达CALRdel52/ins5、MPLW515K或JAK2V617F突变的细胞系模型,以评估TYK2激活及对抑制剂的反应。
- 采用结构建模和微图案化(micropatterning)实验,评估受体结合亲和力以及JAK2与TYK2之间的相互作用。
- 使用选择性TYK2抑制剂deucravacitinib和JAK2抑制剂fedratinib进行药理学抑制实验,分别单用及联合应用。
- 进行单细胞克隆追踪,评估JAK2蛋白丰度对治疗反应的影响。
- 对ET、PMF和PV患者的原代样本进行集落形成实验和等位基因负荷分析。
- 使用携带CALR或JAK2突变、由患者特异性诱导多能干细胞(induced pluripotent stem cell,iPSC)分化而来的CD34+造血祖细胞,评估其表型和药物敏感性。
主要发现
1. CALR突变细胞中TYK2的持续性激活及依赖性: CALRdel52/ins5突变和MPLW515K突变细胞表现出TYK2的持续性磷酸化,而JAK2V617F突变细胞则无此现象。这表明CALR驱动的MPNs依赖于不同的信号轴。
2. JAK2与TYK2之间的竞争性结合: 结构建模预测JAK2和TYK2与TPOR的结合亲和力相当。微图案化研究显示,野生型和突变型JAK2均可将TYK2从TPOR上置换下来,提示二者之间存在动态相互作用,并影响下游信号传导。
3. TYK2抑制的选择性疗效: TYK2抑制剂deucravacitinib可显著降低CALR和MPL突变细胞系的细胞活力及STAT3/5磷酸化,但对JAK2V617F突变细胞无明显影响。deucravacitinib与JAK2抑制剂fedratinib联用可增强抗增殖效应,提示二者可能存在协同作用。
4. JAK2蛋白丰度在耐药中的作用: 在CALRins5突变细胞群体中,接受单纯TYK2抑制治疗时,JAK2表达水平较高的克隆会优于JAK2水平较低的克隆。这提示较高的JAK2蛋白水平可对TYK2抑制赋予相对耐受性,进一步说明联合治疗的价值。
5. 原代样本和iPSC模型证实其临床相关性: TYK2抑制可明显抑制ET和PMF患者样本中的集落生长,这些疾病通常与CALR突变相关,但对以JAK2V617F为主的PV样本则无此作用。等位基因负荷分析显示,TYK2抑制可选择性降低CALR突变克隆。类似地,来源于CALR突变患者的iPSC衍生CD34+祖细胞表现出更高的TYK2磷酸化水平,并且对TYK2阻断较JAK2V617F对应细胞更敏感。
专家点评
Kalmer等的研究提供了具有说服力的机制性证据,表明TYK2是CALR突变型MPNs中一个具有选择性且可被利用的治疗脆弱点。CALR突变与JAK2突变疾病在TYK2信号依赖性上的差异,凸显了MPNs在JAK/STAT通路广泛激活这一共同背景之外的异质性。这与近年来倡导根据基因型制定MPNs管理策略的数据趋势一致。
值得重视的是,JAK2蛋白丰度被鉴定为影响TYK2抑制反应的修饰因素,这反映出MPNs治疗中克隆异质性的生物学复杂性及挑战。观察到TYK2抑制剂与JAK2抑制剂之间的协同作用,提示可采用合理的联合治疗策略,以提高CALR驱动克隆的清除率,并有望减轻与JAK2变异相关的耐药机制。
其局限性之一在于,这些发现主要仍属于临床前研究。尽管患者样本和iPSC模型支持其临床相关性,但要明确TYK2靶向治疗单用或联合JAK2抑制剂的疗效、安全性及长期结局,仍需前瞻性临床试验验证。
结论
该研究阐明了TYK2在CALR突变型MPNs生物学中的一个关键且此前未被充分重视的作用。对TYK2信号通路的选择性依赖,提示了一个新的治疗靶点,并支持基于突变状态制定MPNs精准治疗策略。TYK2与JAK2双重抑制作为一种有前景的治疗方案,可望弥补现有治疗的局限,尤其适用于携带CALR突变的患者。随着TYK2抑制剂持续开展临床开发与验证,MPNs管理及患者预后有望获得显著改善。
资助与临床试验
该研究发表于Leukemia(2026年),并获得机构及政府科研基金支持。目前尚无专门针对CALR突变型MPNs中TYK2抑制剂的注册临床试验;但基于这些临床前数据,未来推进临床转化具有合理性。
参考文献
- Kalmer M, et al. Selective dependency of CALR-mutant myeloproliferative neoplasms on TYK2 signaling. Leukemia. 2026 Sep 24. PMID: 42786200.
- Vainchenker W, et al. JAK inhibitors for myeloproliferative neoplasms: developments, shortcomings and hopes. Haematologica. 2018;103(1):14-25.
- Rampal R, et al. Molecular pathogenesis and targeted therapies in myeloproliferative neoplasms. Blood. 2018;132(17):1711-1720.
