
要点提示
– 难治性原发性自身免疫性垂体炎(Primary Autoimmune Hypophysitis,PAH)约占 PAH 患者的 22%,其特征为糖皮质激素(Glucocorticoid,GC)抵抗或 GC 依赖。
– GC 依赖型难治性 PAH 具有较为明确的临床差异:血清泌乳素水平更高、垂体柄更粗大,以及促性腺激素低下性性腺功能减退更为常见。
– 与妊娠相关的垂体炎在难治性、GC 依赖型病例中更少见。
– 霉酚酸酯和利妥昔单抗等联合免疫抑制治疗可实现影像学控制。
– GC 相关代谢不良反应较为常见,提示需要替代治疗方案。
研究背景
原发性自身免疫性垂体炎(Primary Autoimmune Hypophysitis,PAH)是一种累及垂体的炎症性疾病,可导致垂体功能不全及占位效应。一线标准治疗为糖皮质激素(Glucocorticoid,GC)治疗,通常可减轻炎症并缓解症状。然而,治疗失败——即在 GC 治疗期间或治疗后仍持续存在或复发垂体炎症状——仍是重要的临床难题。PAH 难治性形式的界定,包括 GC 抵抗和 GC 依赖,一直缺乏明确标准,从而增加了管理与预后判断的复杂性。此外,临床上亟需结构化的诊断标准和有效的治疗路径,以指导此类复杂病例的处理。
研究设计
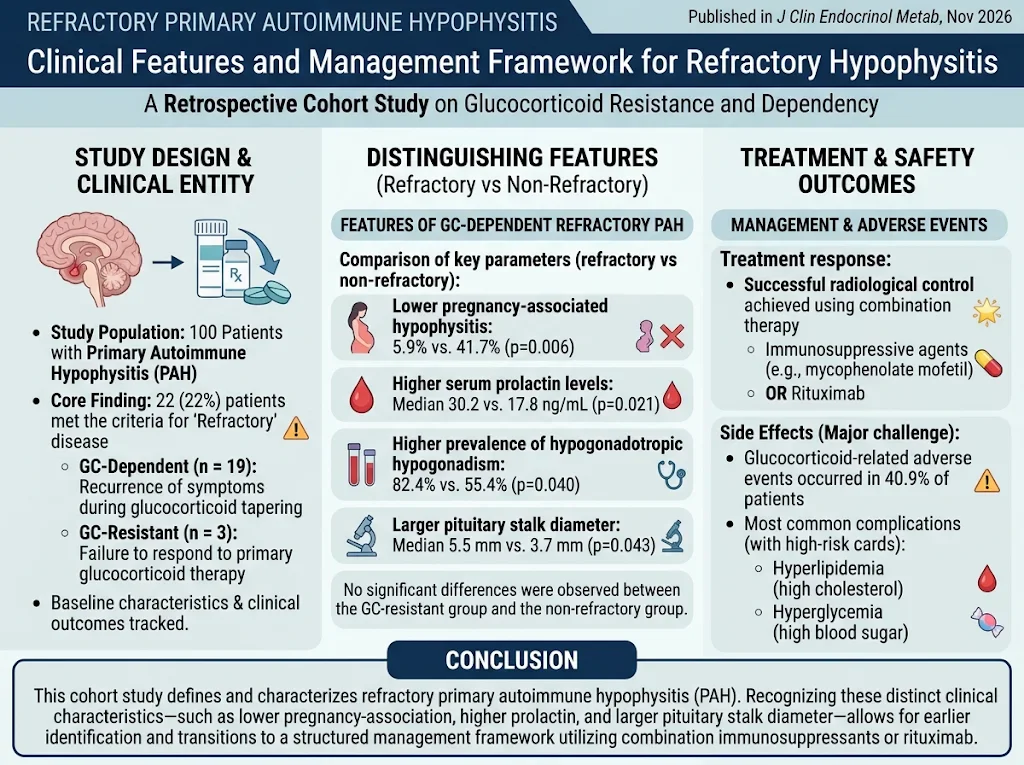
本研究为一项回顾性队列研究,共纳入 100 例确诊为原发性自身免疫性垂体炎的患者。难治性 PAH 定义为 GC 抵抗(即疾病活动在标准 GC 治疗下未改善)或 GC 依赖(即减停激素时复发)。在这些患者中,22 例符合难治性标准:19 例为 GC 依赖,3 例为 GC 抵抗。研究比较了难治性组与非难治性组在初始临床、生化及影像学资料方面的差异,并据此建立了用于识别难治性 PAH 的探索性筛查模型。研究还回顾性评估了治疗反应,包括免疫抑制剂和生物制剂的应用情况。
主要结果
难治性 PAH 占整个队列的 22%,且以 GC 依赖型为主。GC 依赖型难治性患者与非难治性患者相比,具有以下不同临床特征:
- 与妊娠相关的垂体炎在难治性组中的发生率显著更低(5.9% vs. 41.7%;p=0.006)。
- 难治性患者的血清泌乳素中位数更高(30.2 ng/mL vs. 17.8 ng/mL;p=0.021),提示垂体柄受累更明显。
- 促性腺激素低下性性腺功能减退在难治性病例中更常见(82.4% vs. 55.4%;p=0.040),提示垂体前叶功能受损更广泛。
- 难治性患者的垂体柄直径中位数更大(5.5 mm vs. 3.7 mm;p=0.043),与更严重的炎症相一致。
GC 抵抗组(n=3)与非难治性组相比未观察到显著差异,提示由于样本量较小,统计效能有限。
难治性 PAH 的处理包括加用霉酚酸酯和利妥昔单抗等免疫抑制剂,这些治疗在控制疾病活动的影像学及临床表现方面均有效。然而,GC 治疗与 40.9% 患者出现不良事件相关,且以高脂血症、高血糖等代谢性不良反应为主,进一步强调了替代或联合治疗的必要性。
专家点评
本研究通过建立清晰的临床和生化标准,为理解难治性 PAH 提供了重要进展。研究观察到的 GC 依赖型难治性垂体炎具有特征性的表型,包括泌乳素升高和垂体柄增粗,为其发病机制和临床实践提供了有价值的线索。GC 抵抗病例较少,提示临床上更常见的治疗困难形式可能是激素依赖,并在减量过程中复发。
值得注意的是,免疫抑制剂和利妥昔单抗的良好疗效与 PAH 的自身免疫病理机制相一致,也支持其用于难治性病例。上述发现可为未来前瞻性研究和共识指南提供依据。研究局限性包括回顾性设计、抵抗型亚组样本量较小以及缺乏标准化影像学方案。后续对筛查模型和管理框架进行外部验证将至关重要。
结论
本研究将原发性自身免疫性垂体炎中的难治性亚型界定为一种具有独特临床特征的疾病状态,其标志为 GC 依赖或 GC 抵抗。GC 依赖型难治性疾病具有特征性的临床和影像学参数,有助于早期识别。免疫抑制联合治疗在控制疾病及减少 GC 毒性方面显示出良好前景。作者提出的筛查与治疗路径为该复杂疾病的临床管理提供了具有实用价值的方案,也回应了内分泌实践中的一项重要未满足需求。仍需进一步开展多中心前瞻性研究,以完善管理算法并优化患者结局。
相关科室计算器
供临床参考,请结合专业判断使用。