
要点
- MSH3和MLH3的杂合胚系突变可通过体细胞“第二击”使结直肠癌(CRC)风险增加约2倍。
- MSH3和MLH3双等位基因突变携带者呈现类似体质性错配修复缺陷(constitutional mismatch repair deficiency,cMMRd)的肿瘤表型,包括在无微卫星不稳定性的情况下发生高突变。
- 过量体细胞缺失,尤其是≥2个碱基对的缺失,以及突变特征ID4,是MSH3/MLH3缺陷性结直肠肿瘤的特征性表现。
- 与这些缺陷相关的ID4突变特征,以前尚未在人类肿瘤中与特定突变建立明确的因果关联。
研究背景
DNA错配修复(DNA mismatch repair,MMR)是维持基因组完整性的关键通路,可纠正在DNA复制过程中产生的插入-缺失环和碱基错配。尽管MLH1、MSH2、MSH6和PMS2等经典MMR基因已被明确认为是Lynch综合征及结直肠癌易感性的主要驱动基因,但包括MSH3和MLH3在内的非经典MMR基因研究相对较少。近期已有报道指出,少数罕见患者携带MSH3或MLH3双等位基因胚系突变时可出现结直肠腺瘤和癌,提示这些基因与遗传性CRC风险相关。然而,杂合携带者的癌症风险谱及其分子机制仍未完全阐明。
鉴于MSH3和MLH3在修复插入-缺失突变中的关键作用,明确这些基因的杂合失功能突变是否会以类似Lynch综合征相关MMR缺陷的方式发挥作用,不仅有助于扩展遗传性结直肠癌风险的认识,也可为遗传咨询和筛查策略提供依据。
研究设计
这项大规模遗传关联研究纳入了约12,000例结直肠癌和多种息肉病例,以及460,000名人群对照。其中2,023例患者接受了全面的癌症基因组测序,用于评估体细胞突变模式和肿瘤分子特征。
研究者筛查了MSH3和MLH3的胚系突变,并分别评估双等位基因和杂合携带者。随后对这些患者的肿瘤进行体细胞失活性“第二击”分析,以明确抑癌基因失活机制。他们还分析了肿瘤突变负荷、微卫星不稳定性状态及突变特征,重点关注ID4特征以及体细胞缺失突变的发生率。
主要发现
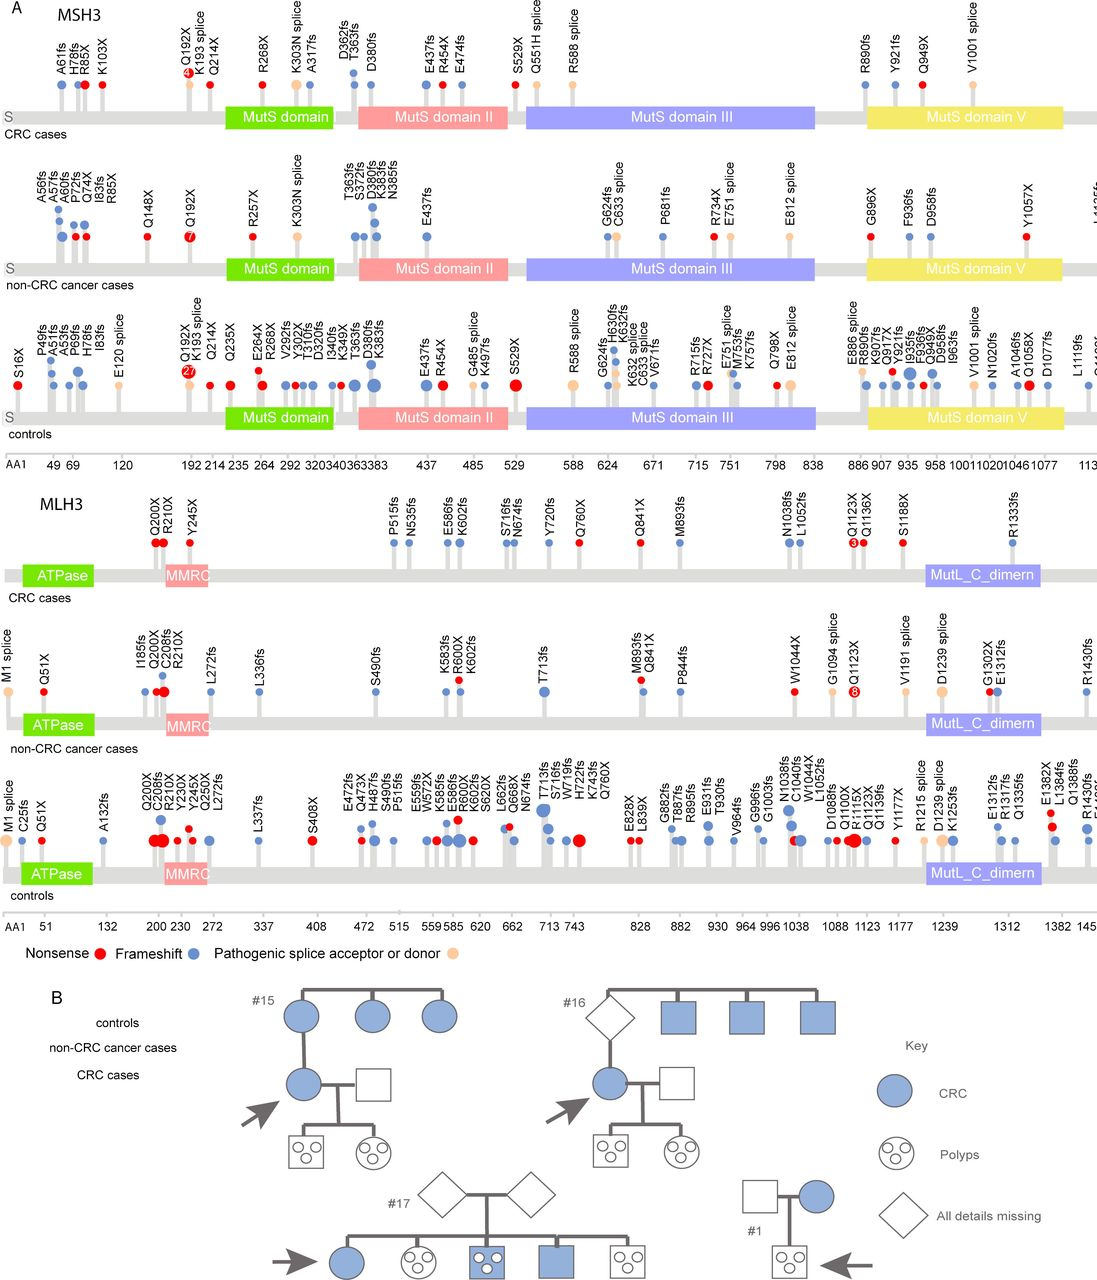
在研究对象中,1例存在MSH3双等位基因胚系突变,另1例携带MLH3双等位基因突变,两者均符合体质性错配修复缺陷表型。值得注意的是,MSH3和MLH3胚系失功能突变的杂合携带者结直肠癌风险显著升高:MSH3为2.2倍(p=6.6×10⁻⁵),MLH3为1.6倍(p=0.028),均高于对照组。
杂合携带者的肿瘤常获得体细胞“第二击”,使剩余的野生型等位基因失活,这与经典的抑癌基因“双击假说”一致。值得注意的是,单次体细胞事件有时可同时使MSH3及其邻近的APC基因失活,而APC是结直肠肿瘤发生中的重要驱动基因,提示肿瘤发展过程中可能存在协同作用机制。
所有MSH3或MLH3缺陷性结直肠癌均表现为微卫星稳定(microsatellite-stable,MSS),但同时存在高突变,这与经典Lynch综合征肿瘤以微卫星不稳定性为特征的表型不同。此类肿瘤的体细胞2个或以上碱基对缺失负荷显著升高(约增加12倍),并与突变特征ID4高度相关。ID4这一特征此前尚未在人类癌症中与明确病因建立联系,但在MSH3和MLH3缺陷肿瘤中富集程度极高(p<0.0001)。
未发生第二击的杂合携带者肿瘤并未表现出高突变,提示要产生高突变表型并增加结直肠癌风险,必须同时丧失两个等位基因。
专家点评
本研究提供了关键证据,表明非经典MMR基因MSH3及很可能的MLH3胚系杂合突变可作为经典抑癌基因发挥作用,并通过类似Lynch综合征的机制增加CRC风险,但其分子特征又有所不同。值得注意的是,所观察到的表型与PMS2突变型Lynch综合征相似,即微卫星稳定但由插入-缺失突变驱动的高突变状态。
将突变特征ID4鉴定为MSH3或MLH3缺陷的标志,有助于深化对DNA修复缺陷表型的机制认识,也可能作为识别此类突变携带者的生物标志物。MSH3与APC的共同失活提示,可能存在一种协同的基因组不稳定通路,推动结直肠肿瘤起始。
本研究的局限性包括:MLH3双等位基因突变携带者极为罕见,以及仍需功能学检测以最终证实特定MLH3变异的致病性。未来有必要开展更大规模队列研究和前瞻性临床研究,以明确外显率、癌症风险分层,以及对已识别杂合携带者进行遗传咨询和靶向监测的意义。
结论
本研究表明,MSH3及很可能的MLH3胚系杂合失功能突变可通过作为经典抑癌基因发挥作用而增加结直肠癌易感性,其致癌过程需要体细胞对野生型等位基因的失活。这些缺陷可促进高突变、微卫星稳定的肿瘤形成,并伴有过量体细胞缺失及突变特征ID4。
这些发现扩展了遗传性结直肠癌易感基因的范围,超越了经典错配修复基因;强调了体细胞第二击在肿瘤发生中的重要性;并为识别高风险人群提供了新的基因组标志。将MSH3和MLH3胚系检测纳入遗传筛查项目,可能有助于提高结直肠癌携带者的早期发现率和个体化管理水平。
资金与试验
当前发表中未报告资金来源及临床试验注册信息。
参考文献
1. Soriano I, Sherwood K, Ward JC, et al. Heterozygous germline mutations in MSH3, and probably MLH3, act as classical tumour suppressors, leading to excess somatic deletion mutations, signature ID4 and increased colorectal cancer risk. Gut. 2026; published ahead of print. PMID: 42728028.
2. Lynch HT, de la Chapelle A. Hereditary colorectal cancer. N Engl J Med. 2003;348(10):919-32.
3. Palles C, Cingi A, Howarth KM, et al. Germline variants in MLH3: implications for colorectal cancer susceptibility. J Med Genet. 2020;57(8):518-526.
4. Alexandrov LB, Kim J, Haradhvala NJ, et al. The repertoire of mutational signatures in human cancer. Nature. 2020;578(7793):94-101.
